תלונות לקוח במכשור רפואי
בניתוח עמוד שדרה בעזרת ניווט, הבורג הראשון החליק הצידה.
המנתח השלים את הניתוח בניווט חלופי ובהדמיית O-arm תוך-ניתוחית, והניתוח התעכב ביותר מ-30 דקות.
לא דווחה פגיעה במטופל, ובכל זאת היצרן דיווח על האירוע ל-FDA כתקלה.
ראיתי הרבה חברות שלא הגדירו מה נחשב אצלן תלונה, ובחברות כאלה פנייה כזו נשארת קריאת שירות.
הרבה פעמים זו הימנעות מלהסתכל לתלונה בעיניים, למשל כשלא רוצים להתמודד עם בעיה ידועה במכשיר שתחייב תכן מחדש.
במאמר הזה אמחיש את תהליך הטיפול בתלונות, מהפנייה הראשונה ועד תיק הסיכונים.
נתחיל בשאלה הראשונה: האם הפנייה על הבורג שהחליק היא תלונה?
איך מגדירים תלונה
תקן ISO 13485 מגדיר בסעיף 3.4 תלונה כתקשורת בכתב, אלקטרונית או בעל פה, שטוענת לליקוי בזהות, באיכות, בעמידות, באמינות, בשימושיות, בבטיחות או בביצועים של מכשיר שיצא משליטת הארגון, או של שירות שמשפיע על ביצועיו. גם ה-FDA מפנה להגדרה הזאת, מאז שה-QMSR נכנס לתוקף ב-2 בפברואר 2026. הערוץ לא משנה: שיחת טלפון של טכנאי או הודעה ממפיץ הן תלונה כמו מכתב רשמי.
ההגדרה של התקן כללית, אז מה שהחברה צריכה הוא הגדרה שמתאימה למכשיר שלה, כלומר אילו טענות נחשבות ליקוי.
ארבעה מקורות עוזרים לבנות אותה:
היכרות עם המכשיר. מה נחשב ליקוי בביצועים, בשימושיות, בתוכנה, באריזה ובתיוג.
ניתוח הסיכונים. כל מצב מסוכן שזוהה בו הוא סוג של פנייה שצריכה להיכנס כתלונה, כי הניתוח כבר קבע מה יכול להשתבש ומה הנזק האפשרי.
מסמך המינוח של IMDRF לדיווח אירועים, N43. הוא קטלוג של סוגי בעיות במכשיר, רכיבים וחקירת גורם. עוברים עליו ומסמנים מה רלוונטי למכשיר, וכך גם הקידוד של התלונות מתאים מראש לטופס הדיווח באירופה.
מאגר הנתונים MAUDE. מחפשים בו בעיות שדווחו על מתחרים ועל מכשירים דומים, ולוקחים השראה לסוגי כשל שלא חשבתם עליהם. הוא מתאים לרעיונות ולא לחישוב שיעורי אירועים, כי הדיווח בו אינו שלם.
ההגדרה המפורטת היא מה שמבדיל בין תלונה לקריאת שירות.
קריאת שירות היא בקשה לתחזוקה, לתיקון, להדרכה או לתמיכה, בלי טענה לליקוי.
כשבקריאה יש טענה לליקוי מהסוג שהגדרתם, למשל סטייה בדיוק, היא תלונה גם אם נפתחה במערכת השירות.
סעיף 7.5.4 דורש לנתח רשומות שירות כדי להחליט אם יש בהן תלונה.
ההכרעה אם פנייה היא תלונה נרשמת גם כשהתשובה שלילית, והנימוק נשמר. לפי תקן ISO 13485, זו הערכה נפרדת מהחקירה.
פנייה | סיווג | הסבר |
|---|---|---|
"איך מחליפים כלי בממשק?" | קריאת שירות | בקשת תמיכה בלי טענה לליקוי. אם היא חוזרת שוב ושוב, כדאי לבדוק שימושיות. |
"צריך לתאם כיול שנתי" | קריאת שירות | תחזוקה מתוכננת. |
"הניווט הציג מיקום שסטה בכמה מילימטרים" | תלונה | טענה לליקוי בביצועים, גם אם נפתחה כקריאת שירות. |
"החשבונית לא תואמת להזמנה" | לא תלונה | משוב מסחרי שלא קשור לביצועי המכשיר. |
שני מקרים מ-MAUDE
כדי להמחיש, בחרתי שני דיווחים ממאגר MAUDE של FDA על מערכות ניווט כירורגיות. כל דיווח הוא מה שהיצרן שלח ל-FDA אחרי שטיפל בתלונה, ולכן הפנייה המקורית לא נראית בו, והמסקנות בטבלה הן של היצרנים כפי שדווחו.
תלונה א: ניווט במוח | תלונה ב: ניווט בעמוד שדרה | |
|---|---|---|
מה קרה | בביופסיה, נתיב המחט סטה בכ-7 עד 10 מ"מ מהמסלול המתוכנן. היה דימום קל שלא דרש התערבות. | בניתוח עמוד שדרה, בהנחת הבורג הראשון, הבורג החליק לכיוון קו האמצע, כשבלוק הרישום הודק על S1. שאר הברגים בבלוק היו מדויקים. המנתח השלים את הניתוח בניווט חלופי ובהדמיית O-arm תוך-ניתוחית, ונוצר עיכוב של יותר מ-30 דקות. לא דווחה פגיעה במטופל. |
תאריך האירוע | 6 במאי 2021 | 9 במאי 2025 |
תאריך קבלת המידע אצל היצרן | 11 במאי 2021 | 9 במאי 2025 |
תאריך הגשה ל-FDA | 7 ביוני 2021 | 6 ביוני 2025 |
סוג הדיווח | פגיעה חמורה, דיווח 30 יום | תקלה, דיווח 30 יום |
הגורם לפי היצרן | רישום לא תקין של המטופל למערכת: סריקה שלא לפי הפרוטוקול ונקודות רישום במקומות לא מומלצים. ייתכן שחומרה פגומה תרמה. לא נמצאה תקלה שיטתית. | לא פורסם. המכשיר לא היה זמין להערכה. |
שימו לב לתלונה א. הגורם היה שימוש לא נכון של המשתמש, ובכל זאת היצרן סיווג אותה כפגיעה חמורה, משום שלא ניתן היה לשלול סיכון לבריאות המטופל.
גם תלונה שהגורם לה הוא המשתמש יכולה להיות תלונה שמדווחים עליה.
לפני שאתם ממשיכים, שאלות למחשבה:
מה לדעתכם לא נעשה טוב בכל אחד מהמקרים?
מה היה צריך לקרות כדי שהאירוע לא יקרה, או כדי שיתגלה מוקדם יותר?
האם הייתם מדווחים, ותוך כמה זמן?
התשובות בהמשך המאמר.
תאריכים: תאריך המודעות אינו תאריך פתיחת התלונה
בארה"ב יש מושג שנקרא Aware date, תאריך המודעות. הוא לא תאריך האירוע, והוא גם לא תאריך פתיחת התלונה.
ה-FDA רואה את היצרן כמי שנודע לו על אירוע כשעובד כלשהו שלו מודע לו, ומשם נספרים 30 הימים. לכן טופס התלונה צריך לנהל כמה תאריכים בנפרד:
תאריך האירוע: מתי קרה המקרה.
תאריך המודעות: מתי הארגון, כלומר עובד כלשהו, התוודע לאירוע. נציג מכירות ששמע על המקרה בביקור אצל לקוח הוא מודעות.
תאריך פתיחת התלונה: מתי היא נרשמה במערכת. התאריך הזה יכול להיות מאוחר יותר מתאריך המודעות.
תאריך המודעות לדיווחיות: מתי נודע שהאירוע ניתן לדיווח. בטופס ה-MIR האירופי זה שדה נפרד.
תאריכי הדיווח: היעד, ההגשה הראשונית וההשלמות.
בתלונה א האירוע קרה ב-6 במאי והמידע הגיע ליצרן ב-11 במאי. הדיווח הוגש ב-7 ביוני, כלומר 27 ימים אחרי קבלת המידע ו-32 ימים אחרי האירוע.
אילו הספירה התחילה מהאירוע, הדיווח היה חורג מ-30 הימים. בתלונה ב האירוע וקבלת המידע חלו באותו יום, 9 במאי, והדיווח הוגש אחרי 28 ימים.
דרישות התקן
סעיף 8.2.2 ב-ISO 13485 קובע שהארגון מתעד נוהל לטיפול בתלונות בזמן, בהתאם לדרישות הרגולציה.
הנוהל כולל לפחות שש נקודות: קבלה ורישום של המידע, הערכה אם הפנייה היא תלונה, חקירה, קביעה אם צריך לדווח לרשויות, טיפול במוצר שקשור לתלונה, והחלטה אם נדרשים תיקון או פעולה מתקנת.
לצד שש הנקודות התקן דורש כמה דברים נוספים:
תלונה שלא נחקרת מחייבת נימוק בכתב.
כל תיקון או פעולה מתקנת שנבעו מהתלונה מתועדים.
אם החקירה מראה שגורם חיצוני תרם לתלונה, כמו ספק, מפיץ או נציג כלשהוא, מעבירים אליו את המידע הרלוונטי ומקבלים ממנו מידע בחזרה. בדרך כלל זה מוסדר בחוזה או בהסכם איכות.
רשומות הטיפול בתלונה והדיווח, אם יש, נשמרות לפי נוהל שמירה על רשומות איכות.
המדריך המעשי של ISO מוסיף הבהרות שעוזרות ביישום:
ההערכה מתבצעת בשלושה שלבים נפרדים: האם זו תלונה, האם צריך לחקור, והאם זה אירוע שמדווחים עליו לפי סעיף 8.2.3.
נדרש למנות אחראי שמרכז את כל התלונות ומוסמך להעביר מיד לבדיקה כל תלונה שקשורה לפגיעה, למוות או לסכנה.
כשחסר מידע, צריך להראות מאמץ סביר להשיג אותו. שיחה אחת לבית חולים אינה מאמץ סביר, ושלושה ניסיונות בשעות שונות במשך כמה ימים כן. המאמץ מותאם לרמת הסיכון.
גם מכשיר שעומד במפרט יכול לגרום לבעיה בשימוש. אז הבעיה יכולה להיות בפלט של תהליך התכן או בהוראות השימוש. תלונה א היא דוגמה לכך: לפי היצרן הגורם היה שימוש שלא לפי ההנחיות.
סעיף 8.2.3 דורש נוהל לדיווח לרשויות ושמירת רשומות הדיווח. סעיף 8.5.2 דורש לסקור אי-התאמות, כולל כל התלונות, ולהעריך אם נדרשת פעולה כדי למנוע הישנות, בהתאם לחומרת הממצא. סעיף 7.5.4 דורש לנתח רשומות שירות כדי להחליט אם יש בהן תלונה.
לפי סעיף 8.2.2 במדריך המעשי של ISO, רשומת חקירה כוללת את שם המכשיר, תאריך הקבלה, מזהה UDI או מספר בקרה, פרטי המתלונן ומהות התלונה. היא כוללת גם סיכום של החקירה (בדיקת רשומות ייצור, אי-התאמות בייצור, בדיקת מוצר חוזר ובחינת שינויים שהוכנסו), את התוצאות, התיקונים והפעולה המתקנת או נימוק לאי-פעולה, תאריכי החקירה ושמות החוקרים, דיווח לרשויות אם היה, ותשובה למתלונן. הרשומה יכולה להכיל מידע בריאותי אישי, ולכן הנוהל צריך להגדיר גם איך שומרים אותה.
הדרישות הרגולטוריות
ארה"ב: QMSR וחלק 803
טיפול בתלונות לפי ה-QMSR מתבסס על סעיף 8.2.2 ב-ISO 13485 וסעיף 21 CFR 820.35(a) מוסיף דרישות לרשומות. הסעיף חל על תלונות שעוסקות באפשרות שמכשיר, תיוג או אריזה אינם עומדים במפרט. אם כבר נחקרה תלונה דומה, אין צורך לחקור שוב, אבל הנימוק נרשם.
בתלונה שחייבת בדיווח, בתלונה שהחברה החליטה לחקור ובתלונה שנחקרה גם בלי חובה, הרשומה כוללת את שם המכשיר, תאריך הקבלה, מזהה UDI או קוד זיהוי אחר, שם, כתובת וטלפון של המתלונן, מהות התלונה, כל תיקון או פעולה מתקנת שננקטו, וכל תשובה שנשלחה למתלונן.
הדיווח ל-FDA נקבע בחלק 803. יצרן מדווח תוך 30 ימים קלנדריים מהרגע שנודע לו על מוות, פגיעה חמורה או תקלה שניתנת לדיווח, ותוך 5 ימי עבודה כשנדרשת פעולה כדי למנוע סיכון בלתי סביר לבריאות הציבור, או כשה-FDA ביקשה דיווח בכתב. דיווח נדרש כשהמידע מרמז באופן סביר שהמכשיר עלול היה לגרום או לתרום למוות או לפגיעה חמורה, או שתקלה בו עלולה לגרום לכך אם תחזור. הצורך בפעולה יכול להתגלות גם מניתוח מגמות. פעולות תיקון והסרה שנועדו להפחית סיכון לבריאות מדווחות בנפרד, לפי חלק 806.
אירופה: MDR ומסמכי MDCG
ה-MDR מגדיר בסעיף 2 אירוע ואירוע חמור. אירוע חמור הוא אירוע שהוביל, או שעלול היה או עלול להוביל, למוות, להרעה חמורה זמנית או קבועה במצב הבריאות, או לאיום חמור על בריאות הציבור. יצרן מדווח עליו לרשות המוסמכת במדינה שבה האירוע התרחש, לפי סעיף 87. המועדים נמדדים מהרגע שבו נודע ליצרן: 15 ימים כברירת מחדל, 10 ימים במוות או בהרעה חמורה לא צפויה, ויומיים באיום חמור על בריאות הציבור.
סעיף 88 דורש דיווח מגמה כשיש עלייה מובהקת סטטיסטית בתדירות או בחומרה של אירועים שאינם חמורים, או של תופעות לוואי צפויות, שיכולה להשפיע על יחס התועלת לסיכון. סעיף 89 מחייב חקירה של אירוע חמור ופעולת בטיחות בשטח כשנדרשת. יבואנים ומפיצים חייבים להעביר ליצרן מיד תלונות על אירועים חשודים ולנהל רישום תלונות, לפי סעיפים 13 ו-14, ולכן כדאי להגדיר בהסכם עם המפיץ כמה זמן יש להם להעביר פנייה.
הפרשנות של המונחים מופיעה במסמך השאלות והתשובות MDCG 2023-3, ומסמכי MDCG 2024-1 מפרטים את הציפיות לסוגי מכשירים ספציפיים.
דיווח אירוע חמור מוגש בטופס MIR. גרסה 7.3.1 חובה מ-1 במאי 2026, אחרי שהמועד המקורי, נובמבר 2025, נדחה בגלל תקלות בטופס. הטופס מאפשר דיווח ראשוני, דיווח מעקב, דיווח סופי ודיווח משולב. באירופה חובה להשתמש בקודי הבעיה במכשיר של IMDRF, והם מתעדכנים מדי שנה, בדרך כלל במרץ.
נושא | ארה"ב | אירופה |
|---|---|---|
מה מדווחים | מוות, פגיעה חמורה או תקלה שעלולה לגרום להם אם תחזור | אירוע חמור: מוות, הרעה חמורה בבריאות או איום על בריאות הציבור |
מועד | 30 ימים קלנדריים, או 5 ימי עבודה כשנדרשת פעולה לסיכון בלתי סביר | 15 ימים, 10 ימים במוות או הרעה חמורה לא צפויה, יומיים באיום חמור |
טופס | טופס FDA 3500A | טופס MIR גרסה 7.3.1 |
מגמות | הצורך בפעולה יכול להתגלות מניתוח מגמות | דיווח מגמה נפרד לפי סעיף 88 |
פעולה בשטח | תיקון והסרה לפי חלק 806 | פעולת בטיחות בשטח (FSCA) לפי סעיף 89 |
החלטה אם לדווח
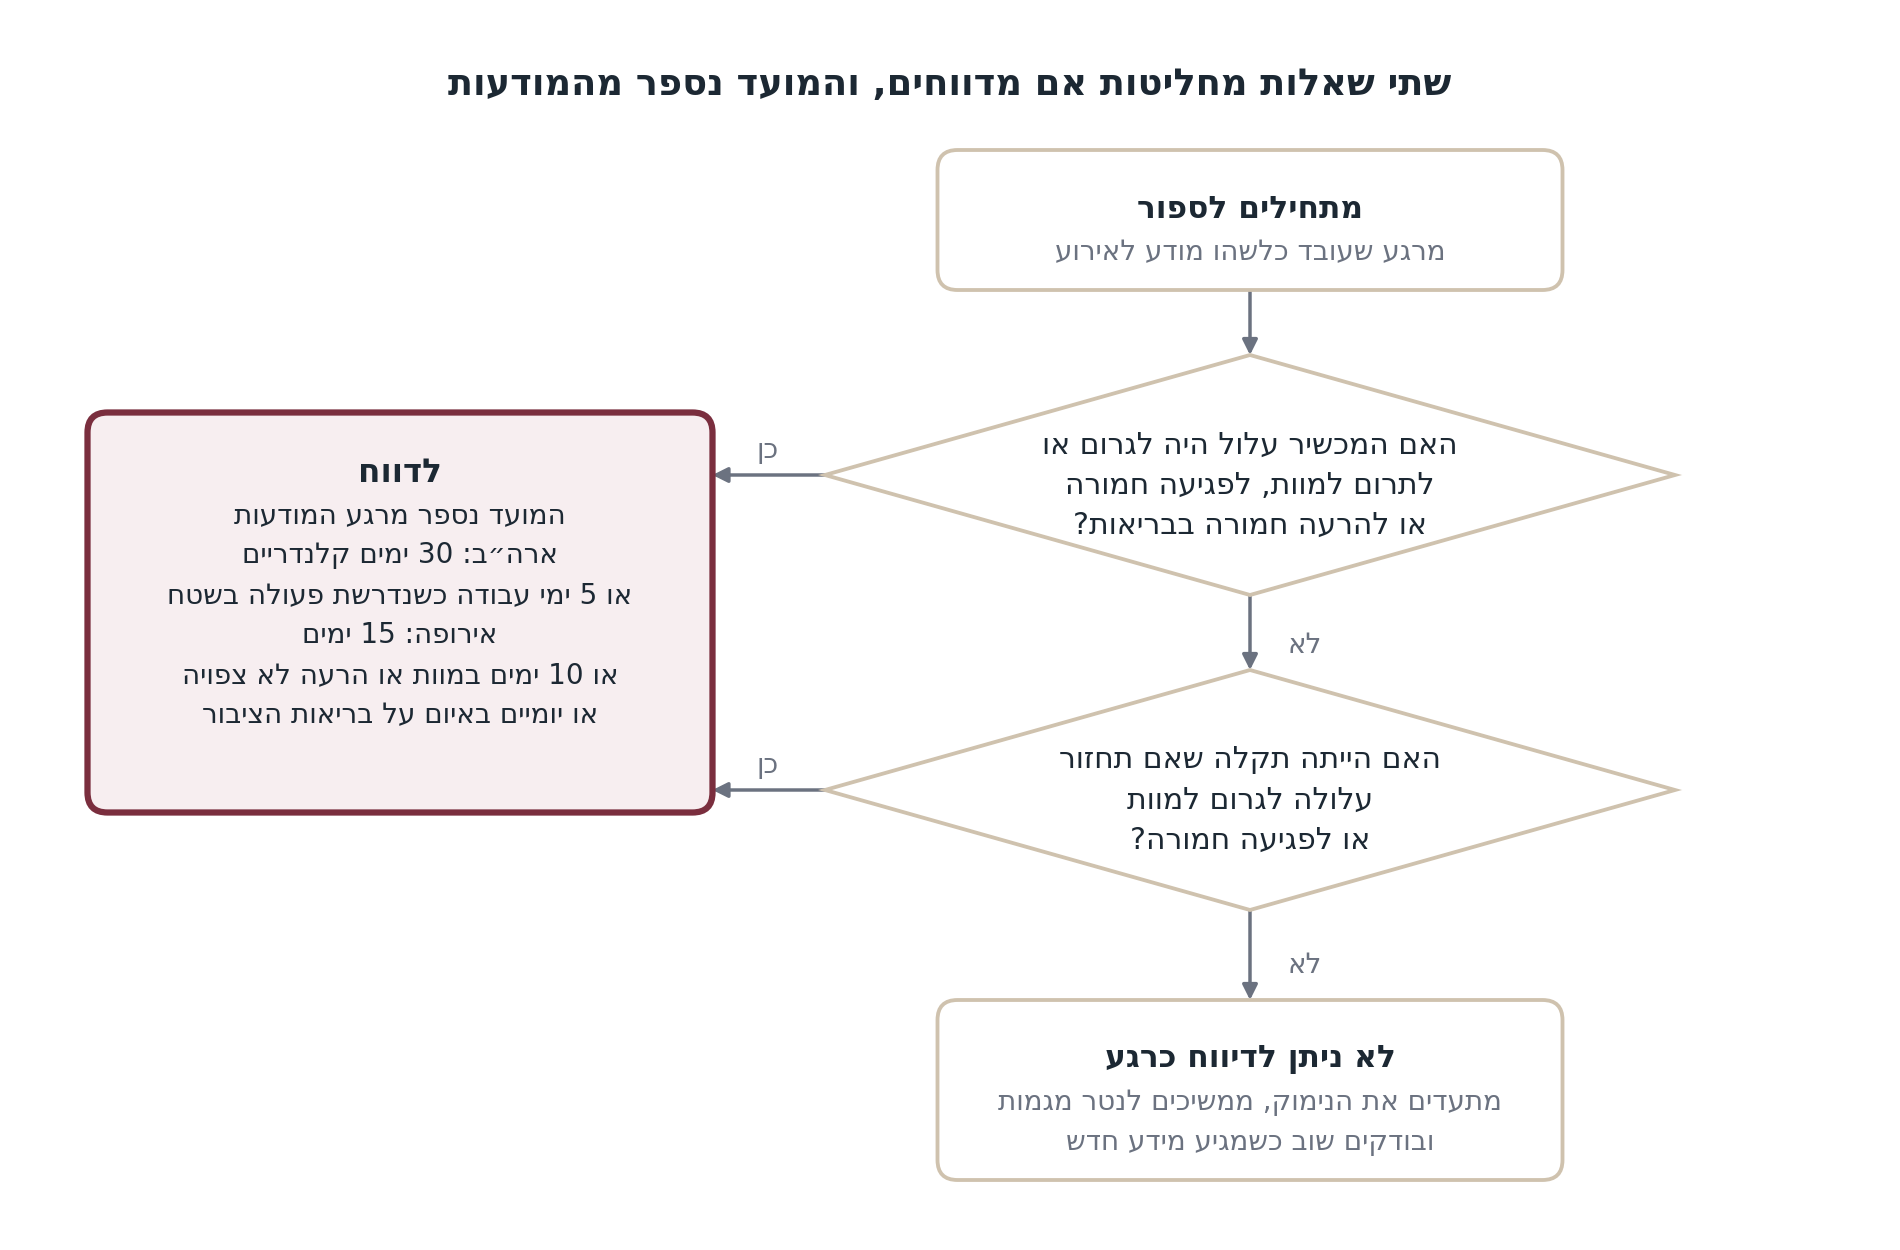
בתלונה א התשובה לשאלה הראשונה היא כן, כי לא ניתן לשלול סיכון לבריאות המטופל, גם אם הגורם היה שימוש לא נכון, ולכן מדווחים. בתלונה ב התשובה לשאלה הראשונה היא לא, והתשובה לשנייה היא כן: תקלה בניווט שאם תחזור עלולה לגרום לפגיעה, ולכן מדווחים.
בשתיהן המועד נספר מהיום שהמידע הגיע לחברה.
איך מטפלים בתלונה
קבלה ורישום. כל פנייה נרשמת, מכל ערוץ: שירות, מכירות, מפיץ, נציג, טכנאי בשטח. רושמים את המכשיר, המספר הסידורי או ה-UDI, פרטי המתלונן ומה נטען ע"י המתלונן, וכל אחד מהתאריכים בשדה נפרד. רצוי להגדיר בנוהל שכל עובד מעביר פנייה לאחראי התלונות באותו יום עבודה.
הערכה ראשונית. מחליטים אם זו תלונה, ורושמים את ההחלטה גם כשהיא שלילית. אם חסר מידע, מנסים להשיג אותו ומתעדים את המאמץ.
בדיקה מיידית לדיווחיות. עוברים על שתי השאלות בעץ ההחלטה, גם לפני שהחקירה התחילה. המועד מתחיל במודעות ולא בסיום החקירה, ואם התשובה אפשרית, מדווחים ומשלימים מידע בדיווח המשך.
החלטה אם לחקור. ברירת המחדל היא לחקור. אפשר לוותר על חקירה רק עם נימוק בכתב, למשל כשכבר נחקרה תלונה דומה, ואז מפנים אליה.
חקירה. בודקים רשומות ייצור, אי-התאמות, מוצר שחזר ושינויים שהוכנסו, ובוחנים אם המכשיר עמד במפרט. בודקים גם נתונים ממקורות אחרים: תלונות קודמות, החזרות, דו"חות שירות ומבדקים.
טיפול במוצר שקשור לתלונה. מפרידים אותו ממלאי תקין, מסמנים אותו, ומטהרים לפני בדיקה כשיש חשש לזיהום, כמו במוצר שחזר מחדר ניתוח.
סגירה ותשובה. מתעדים תיקון, פעולה מתקנת או נימוק לאי-פעולה, שולחים תשובה למתלונן, ומזינים את התלונה לניתוח המגמות.
הטבלה מראה מה צריך לעשות בכל שלב בשתי התלונות.
שלב | תלונה א | תלונה ב |
|---|---|---|
דיווחיות | כן. לא ניתן לשלול סיכון לבריאות המטופל, ולכן מדווחים. המועד נספר מהיום שהמידע הגיע לחברה. | כן. תקלה שאם תחזור עלולה לגרום לפגיעה, ולכן מדווחים. |
חקירה | לבדוק את הסריקה, את נקודות הרישום ואת החומרה. המכשיר זמין, ולכן אפשר לבדוק אותו. | המכשיר לא זמין. מבקשים מהאתר יומני מערכת ותיאור של שלבי הרישום וההידוק. |
מוצר קשור | להוציא את החומרה הפגומה משימוש עד לבדיקה. | המכשיר נשאר באתר. מבקשים לשמור אותו כפי שהוא עד שמתברר מה קרה. |
סגירה | תשובה ללקוח, חזרה על הנחיות הסריקה והרישום, והעברה להחלטה על פעולה מתקנת. | אין סגירה לפני שהגורם ידוע. התלונה נשארת פתוחה ועוברת להחלטה על הסלמה. |
מתי פותחים פעולה מתקנת ומתי לא
לא כל תלונה מצדיקה פעולה מתקנת.
סעיף 8.5.2 ב-ISO 13485 דורש להעריך אם נדרשת פעולה כדי למנוע הישנות, ושהפעולה תהיה מתאימה להשפעה של אי-ההתאמה.
מסמך GHTF/SG3/N18:2010, שהוכן בשנת 2010 ע"י ה-GHTF, הגוף שקדם ל-IMDRF, מסביר איך מחליטים:
היצרן קובע את המשמעות של אי-ההתאמה, את הסיכון הקשור אליה ואת הסבירות שתחזור, ומשם נגזרת אחת מארבע התוצאות.
תרחיש | ההחלטה | מתי זה מתאים |
|---|---|---|
A | בלי תיקון ובלי הסלמה | הסיכון נמוך, האירוע בודד והגורם ידוע, ואין סיבה לצפות שיחזור. |
B | תיקון בלבד | צריך לטפל בפריט או באתר הספציפי, והגורם מקומי ולא צפוי לחזור. |
C | תיקון והסלמה לפעולה מתקנת | צריך לטפל בפריט, והגורם יכול להיות מערכתי או שהסיכון גבוה, ולכן הוא עלול לחזור גם במקומות אחרים. |
D | הסלמה בלי תיקון | עדיין אין מספיק מידע כדי לתקן, והחומרה האפשרית מצדיקה לחקור לפני שמחליטים. |
בשתי התלונות שלנו, זה מה שהייתי עושה.
שימו לב - זו המלצה שלי על סמך מה שפורסם בדו"חות.
תלונה | תרחיש | מה צריך לעשות |
|---|---|---|
א | C | תיקון: להוציא את החומרה הפגומה משימוש ולחזור על הנחיות הסריקה והרישום עם הלקוח. הסלמה לפעולה מתקנת, כי הגורם לא נעצר באתר אחד. חומרה פגומה אחרי טיפול לא נכון יכולה להימצא גם אצל לקוחות אחרים, ומשתמש שאישר רישום עם סטייה מראה שאמצעי הבקרה תלוי בשיקול הדעת שלו. הפעולה כוללת בדיקת החומרה בבסיס המותקן, בחינת הנחיות השימוש והממשק, ועדכון תיק הסיכונים. |
ב | D | עדיין אין מה לתקן, כי הגורם לא ידוע. מסלימים לחקירה: משיגים יומני מערכת ותיאור של שלבי הרישום וההידוק, ומחפשים תלונות דומות ממערכות ומאתרים אחרים. אם החקירה מצאה שהבעיה בהידוק בלוק הרישום, או שמופיעות תלונות דומות באתרים אחרים, עוברים לתרחיש C. |
כמה עקרונות מהמסמך עוזרים להחליט:
קריטריוני ההסלמה נקבעים מראש ומופיעים בנוהל. אירוע שטוען למוות או לפגיעה חמורה עובר מיד לחקירה ולפעולה.
כשתלונות מטופלות בתוך התהליך שלהן בלי הסלמה, צריך לנתח מגמות כדי לזהות מתי הצטברות מצדיקה פעולה.
ניתוח אופקי בוחן את התלונה מול מקורות מידע אחרים: החזרות, דו"חות שירות, אי-התאמות, מבדקים וסקרי לקוחות. הצטברות של מקורות יכולה להצדיק פעולה גם כשאף מקור לבדו לא חצה את הסף.
תיקון מטפל בפריט הפגום, ופעולה מתקנת מטפלת בגורם. כשהגורם מערכתי, עדכון נוהל והדרכה לבדם לא תמיד מספיקים.
אחרי שהוחלט על פעולה מתקנת, המסמך מגדיר שלושה דברים נוספים:
אימות הפעולה לפני היישום, כולל בדיקה אם היא יוצרת סיכונים חדשים
קריטריון אפקטיביות שנקבע מראש, עם מקור נתונים ופרק זמן
וחזרה לשלב החקירה אם הפעולה לא אפקטיבית.
מתי חוזרים לניתוח הסיכונים
תיק הסיכונים נבנה לפני שהמכשיר יצא לשוק, והתלונות הן המקור הראשון למידע על מה שקורה בשימוש בפועל.
לפי המדריך המעשי של ISO, צריך לבחון תלונות לצורך עדכון פעילות ניהול הסיכונים, ולעדכן את המסמכים בזמן.
שלושה מצבים מחייבים חזרה לתיק:
סכנה או אופן כשל חדשים. התלונה חושפת משהו שלא הופיע בניתוח.
תדירות שונה מהערכה. שיעור התלונות על מצב מסוכן גבוה מההסתברות שנקבעה בתיק. בטבלת ניהול הסיכונים מדרגים את ההסתברות שהמצב המסוכן יתרחש (P1) ואת ההסתברות שהוא יגרום לנזק (P2), ונתוני התלונות מראים אם הדירוגים האלה עדיין מתאימים.
חומרה שונה. התלונה מראה נזק חמור יותר מזה שהוערך.
המדריך מוסיף שגם כשסכנה חדשה לא חורגת מקריטריוני הקבלה של הארגון, העדכון והמעקב חשובים, כי מהם נבנית מגמה.
התשובות לשאלות מתחילת המאמר
אתם זוכרים את השאלות ששאלתי אתכם בתחילת המאמר?
מה לדעתכם לא נעשה טוב בכל אחד מהמקרים?
מה היה צריך לקרות כדי שהאירוע לא יקרה, או כדי שיתגלה מוקדם יותר?
האם הייתם מדווחים, ותוך כמה זמן?
שימו לב: התשובות הן דעה מקצועית על סמך הדו"חות, ולא מה שהיצרנים עשו בפועל.
מה לא נעשה טוב | מה היה צריך לקרות | |
|---|---|---|
תלונה א | הסריקה לא הייתה לפי פרוטוקול היצרן, ונקודות הרישום נלקחו באזורים לא מומלצים. המשתמש ראה בבדיקת הרישום סטייה של עד 5 מ"מ ובכל זאת אישר אותה, ולא בוצע אימות דיוק מספק אחרי הרישום ובזמן הביופסיה. חומרה פגומה נשארה בשימוש אצל הלקוח. | אמצעי בקרה שלא נשענים רק על שיקול הדעת של המשתמש: סף סטייה מוגדר שאחריו אסור להמשיך, אימות דיוק לפני כל צעד פולשני, בדיקה תקופתית של החומרה והדרכה חוזרת. בתיק הסיכונים לבדוק אם ההסתברות שהמשתמש יקבל רישום לא מדויק מוערכת בהתאם למה שקרה. |
תלונה ב | הכשל הופיע רק בבורג הראשון, כשבלוק הרישום הודק על S1, ושאר הברגים היו מדויקים. לדעתי זה מצביע על הרישום או על ההידוק באותה נקודה. בדוח לא מצוין אימות דיוק לפני הבורג הראשון. | לבקש מהאתר יומני מערכת ותיאור של שלבי הרישום וההידוק, גם בלי המכשיר. בתיק הסיכונים לבדוק אם תזוזת הרישום בזמן הידוק הבלוק מופיעה כמצב מסוכן, ואם אימות דיוק לפני הבורג הראשון והמעבר למערכת חלופית מוגדרים כאמצעי בקרה או כהנחיה למשתמש. אם החקירה מצאה שהבעיה בהידוק בלוק הרישום, או שמופיעות תלונות דומות באתרים אחרים, עוברים לפעולה מתקנת. |
גם הכיוון ההפוך חשוב. מסמך GHTF כולל בשלב אימות הפעולה שאלה אם הפעולה יוצרת סיכונים חדשים, ולכן גם פעולה מתקנת עוברת בדיקה מול תיק הסיכונים. כשהסיכון השיורי כבר אינו קביל, פעולה מתקנת בתהליך לא מספיקה, ונדרש לשקול פעולת בטיחות בשטח באירופה (FSCA) או של תיקון והסרה בארה"ב (C&R). הממצאים מוזנים גם לתכנית הניטור לאחר שיווק ולסקר ההנהלה.
לסיום
כשהחברה הגדירה מראש מה נחשב תלונה, ורושמת בנפרד את תאריך האירוע, את תאריך המודעות ואת ההחלטה אם לדווח, אפשר להסביר cמבדק נוטיפייד בודי או לחוקר ה-FDA מה נעשה בכל תלונה ומדוע.
מתנה למי שנרשם לניוזלטר: טופס תלונה ב-Word, שמנהל את כל התאריכים וכולל מחשבון מועדי דיווח ל-FDA ולאיחוד האירופי, קודי IMDRF לבחירה ועץ החלטה לדיווח. הטופס באנגלית, ומתאים לעבודה ב-Word לשולחן העבודה.